Imagem do Caso 5
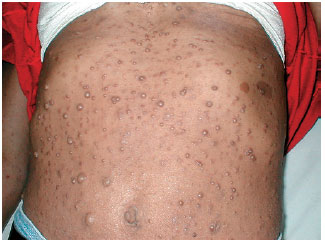
Paciente feminino, 29 anos de idade, natural de Monte Siao (MG), há cerca de 10 anos começou a apresentar nódulos de tamanhos variados, principalmente na regiao do tórax e abdome, que vêm aumentando em número. Nega dor e sinais de inflamação. Afirma que o pai possui lesões semelhantes e que ambos nunca procuraram atendimento médico para seu esclarecimento.
Após análise da imagem e do caso apresentado, pôde-se concluir que o diagnóstico mais provável é:
esclerose Tuberosa
síndrome de McCune-Albright
ANALISE DA IMAGEM
Fotografia da regiao do abdome evidenciando lesões nodulares subcutâneas, endurecidas, de tamanhos variados e com manchas café-com-leite, a maior delas com aproximadamente 1,5 cm de diâmetro.
DIAGNOSTICO
As manchas café-com-leite e as nodulações, que representam a expressão cutânea de neurofibromas, constituem dois critérios para se sugerir o diagnóstico de neurofibromatose tipo 1. Somando-se à história familiar positiva de sinais semelhantes em parentes de primeiro grau e a clínica da paciente (crescimento lento a partir da puberdade), é muito provável que se estabeleça clinicamente esse diagnóstico.
DIAGNOSTICOS DIFERENCIAIS
esclerose tuberosa: apesar de ser também doença genética com aparecimento de neoplasias benignas em vários órgaos, as manifestações dermatológicas incluem nódulos de cor vermelha, geralmente na regiao facial.
síndrome de McCune-Albright: doença genética que, apesar exibir manchas café-com-leite (além de puberdade precoce e displasia óssea), não apresenta nodulações cutâneas como o aspecto visibilizado e considerado com expressão de neurofibromas.
síndrome do nevo basocelular: síndrome genética caracterizada pelo surgimento de carcinomas basocelulares múltiplos. As lesões, ao contrário do caso apresentado, têm centro ulcerado e bordas elevadas.
DISCUSSÃO DO CASO
A neurofibromatose tipo 1 (NF1) é doença genética autossômica dominante e consiste na síndrome neurocutânea mais comum (cerca de 80 mil brasileiros são portadores da doença). As mutações são responsáveis por 50% dos casos novos. Sua incidência é de um caso a cada 3.000 nascidos vivos e possui distribuição idêntica entre os sexos. A NF1 é resultante de defeito no gene localizado no cromossomo 17 que produz a proteína neurofibromina, envolvida no controle do crescimento celular. A doença pode estar evidente ao nascimento, mas frequentemente manifesta-se tardiamente, especificamente durante a puberdade, na gravidez ou na menopausa, e tem progressão crônica.
Clinicamente, a NF1 caracteriza-se por lesões cutâneas, oftalmológicas, músculo-esqueléticas e neurológicas, sendo as duas primeiras as mais frequentes. Os critérios de diagnóstico (pela Health Consensus Development Conference on Neurofibromatosis) para essa forma de neurofibromatose incluem dois ou mais dos seguintes:
Obs: nódulos de Lisch e sardas axilares ou inguinais são considerados patognomônicos de NF1. (Figuras 1 a 5).
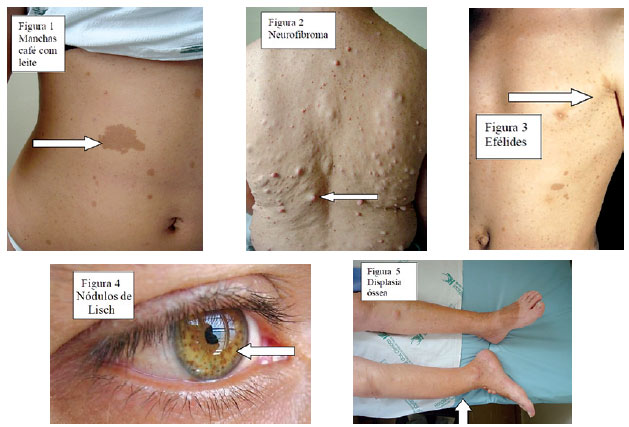
Figuras 1 a 5 - Sinais clínicos da Neurofibromatose tipo I.
A avaliação clínico-ambulatorial geralmente é suficiente para o diagnóstico e todos os pacientes devem ser submetidos a ela com o objetivo não só do diagnóstico, mas da identificação de possíveis complicações. Os estudos laboratoriais auxiliares devem ser individualizados, determinados pelas manifestações clínicas. Não há tratamento específico para a neurofibromatose, mas as complicações podem ser melhoradas pelo reconhecimento precoce e intervenção terapêutica imediata. O aconselhamento genético e psicoterapia com aconselhamento familiar são importantes.
ASPECTOS RELEVANTES
REFERENCIAS
1. Ferner RE, Huson SN, Thomas N, et al. Guidelines for the diagnosis and management of individuals with neurofibromatosis 1. J Med Genet. 2007;44:81-8.
2. Souza, JF Neurofibromatose Tipo 1 [manuscrito]: mais comum e mais grave do que se imagina. Belo Horizonte: Juliana Ferreira de Souza; 2008.
3. Centro de Referencia de Neurofibromatoses do Hospital das Clínicas da UFMG. O que são as neurofibromatoses? NF tipo 1. Manual para pacientes, familiares e profissionais da área de saúde. [Citado em 2011 out. 15]. Disponível em: www.amanf.org.br/NF1_pacientes_10out2007.pdf
4. Minossi JG Anefalos A, Spadella CT, Mendes EFGonçalves Junior I. Neurofibromatose: relato de caso. Acta Cir Bras. 2000;15(3). [Citado em 2012 abr 23]. Disponível em: http://www.scielo.br/pdf/jbpml/v44n2/a11v44n2.pdf
5. Minossi JG, Anefalos A, Spadella CT, Mendes EF Gonçalves Jr I. Neurofibromatosis: case report. Acta Cir Bras [serial online] 2000 Jul-Sept;15(3). [Citado em 2011 out. 15]. Disponível em: http://www.scielo.br/acb.