INTRODUÇÃO
A síndrome de Vohwinkel ou queratodermia hereditária mutilante é conhecida como uma queratose palmar e plantar com associada constrição digital.1,2,3 Essa síndrome foi descrita na literatura alemã por Vohwinkel, em 1929, e menos de 30 casos foram descritos no mundo até 1984.2,3,4,5,6 A queratodermia palmoplantar em questão se caracteriza, na maioria dos casos, como um distúrbio autossômico dominante, sendo relatados também casos com caráter recessivo.3,6 O distúrbio da pele se inicia cedo na infância e pode ser complicado com a amputação espontânea digital durante a adolescência ou fase adulta jovem.3,5
São conhecidas duas formas diferentes da síndrome de Vohwinkel. Uma delas é associada com perda auditiva neurossensorial como resultado da mutação do gene GJB2 que codifica as proteínas da junção gap, conexão 26 (Cx26).2,4,6 A outra manifestação da doença se caracteriza pela presença de ictiose generalizada, sem comprometimento da audição.2,6
A tríade clínica patognomônica da síndrome inclui um espessamento difuso das regiões palmares e plantares tipo "favo de mel", placas queratóticas em dorso das mãos e pés tipo "estrela do mar" e bandas de contrições fibróticas (pseudoainhum) interfalangeanas nas mãos e pés.2,3,7,8 Outros achados que podem ser encontrados são déficit auditivo, alopécia universal e retardo mental.1,2,4,6
A história da paciente, a história familiar, o exame físico e a histopatologia da pele são úteis para diferenciar a queratodermia hereditária mutilante de outras patologias que cursam com achados semelhantes ao da presente síndrome.2
O diagnóstico diferencial deve ser feito com outras queratodermias, que podem estar associadas com a autoamputação digital, como síndrome de Olmsted, queratodermia acral, queratodermia palmoplantar de Sybert e de Gamborg Nielsen, mal de Meleda e paroníquia congênita. 2,3,6
RELATO DE CASO
Paciente de 35 anos, feminino, casada, do lar, residente em Ibertioga - MG, procurou o ambulatório Dr. Agostinho Paolucci da Faculdade de Medicina de Barbacena.
Relatou que desde o nascimento, iniciou quadro de espessamento da região plantar de ambos os pés e da palma de ambas as mãos. Com o passar dos anos, ocorreu aparecimento de "anéis" fibrosos em 4º e 5º quirodáctilos esquerdo, 2º e 3º pododáctilos direito e 5º pododáctilo esquerdo, sendo que, aos 23 anos, o 5º quirodáctilo esquerdo sofreu autoamputação. A paciente também informou a presença de hipoacusia bilateral.
A história familiar mostrou que dos 4 filhos da paciente, 3 manifestaram a doença. A presença da patologia não foi observada em nenhum outro familiar e não houve relato de parentesco entre os pais da paciente e entre ela e o pai de seus filhos.
Ao exame clínico, encontraram-se lesões queratósicas acompanhadas de fúrvura em região plantar e palmar (favo de mel) e lesões tipo "estrela do mar" nos pés; bandas de constrição (pseudoainhum) das falanges distais dos dedos mencionados anteriormente; e ausência da falange distal do 5º quirodáctilo esquerdo (Figs. 1, 2, e 3). Verificou-se também presença de rolha de cerúmen em ambos os ouvidos.

Figura 1 - Lesões queratósicas tipo favo de mel, bandas de constrição das falanges distais e ausência da falange distal do 5º quirodáctilo esquerdo.

Figura 2 - Hiperqueratose plantar com lesões tipo "estrela do mar" e "favo de mel".
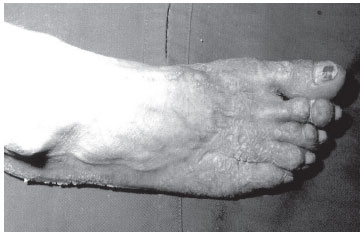
Figura 3 - Bandas de constrição nos 2º e 3º pododáctilos direito e hiperqueratose plantar.
A biópsia realizada na região palmar revelou marcante ortoceratose e hiperplasiada epiderme. Derme superficial apresentou leve infiltrado linfocitário perivascular, sendo o quadro histológico compatível com queratodermia (Fig. 4).

Figura 4 - Achados histopatológicos mostrando ortoceratose e hiperplasia da epiderme e leve infiltrado linfocitário perivascular.
A radiografia da mão esquerda mostrou amputação da falange distal do 5º quirodáctilo. Notou-se também um aumento de partes moles nas articulações metacarpofalangeanas e interfalangeanas distais de ambas as mãos. Essa característica também foi verificada nas articulações metatársicas de ambos os pés.
A paciente foi submetida à lavagem do conduto auditivo para a retirada da rolha de cerúmen e ao exame audiométrico. O perfil desse último revelou uma disacusia neurossensorial bilateral e profunda.
DISCUSSÃO
O diagnóstico da síndrome de Vohwinkel na paciente foi feito com base nas características clínicas patognomômicas observadas, além da anamnese e dos exames realizados.
A doença, como citado anteriormente, apresenta-se, na maioria dos casos, como autossômica dominante1,2,3,4,5,6 . No presente relato, não se observou a patologia em nenhum outro parente ascendente da paciente, o que pode ser explicado por mutação nova. (Fig. 5)
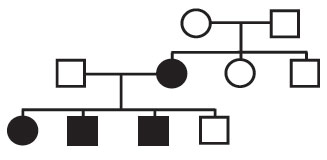
Figura 5 - Heredograma familiar.
O caso em questão sugere a manifestação da mutação do gene GJB2 devido à presença da perda auditiva neurossensorial bilateral e ausência de ictiose generalizada.
O benefício terapêutico com etretinato e isotretinoína foi relatado por vários investigadores. 2,3,5 O tratamento consiste em reverter o quadro de queratodermia e contrição digital em 1 a 2 meses. 5 A correção cirúrgica dessa última, através de Z-plastia, pode prevenir a autoamputação. 2,5 Apesar do grande benefício proposto com o uso da medicação e da correção cirúrgica, a paciente em questão se recusou a realizar qualquer tipo de tratamento.
CONCLUSÃO
A síndrome de Vohwinkel é uma patologia rara, tendo poucos casos relatados conforme descreve a literatura citada. A terapêutica que tem sido utilizada nos casos da queratodermia hereditária mutilante é eficaz na reversão das lesões dermatológicas.
Considerando-se a eficácia do tratamento preconizado e com o objetivo de melhorar a qualidade de vida, evitar as complicações debilitantes e minimizar as implicações sociais negativas da doença, os três primeiros autores deste artigo continuarão o estudo, acompanhando os filhos da paciente que apresentam a doença.
REFERÊNCIAS
1 - Sampaio SAP, Rivitti EA. Alterações hereditárias da queratinização. In: Sampaio SAP et al. Dermatologia. 2ª ed. São Paulo: Artes Médicas; 2001.
2 - Solis RR, Diven DG, Trizna Z - Vohwinkel's syndrome in three generatios. J Am Acad Dermatol 2001; 44 (supl 2): 376-8.
3 - Peris K, Salvati EF, Torlone G, Chimenti S. Keratoderma hereditarium mutilans (Vohwinkel's syndrome) associated with congenital deaf-mutism. Br J Dermatol 1995;132(4):617-20.
4 - Maestrini E, Korge BP, Ocaña-Sierra J, et al. A missence mutation in connexin 26, D66H, causes mutilanting keratoderma with sensorioneural deafness (Vohwinkel's syndrome) in three unrelated families. Hum Mol Genet 1999;8(7):1237-43.
5 - Pisoh T, Bhatia A, Oberlin C. Surgical correction of pseudoainhum in Vohwinkel syndrome. J Hand Surg (Br and European Volume) 1995; 20B: 3: 338-41.
6 - Cavalcante, LIS, Holanda EMH, Almeida TLP, Filho JWA. Ceratodermia mutilante de Vohwinkel: relato de três casos em uma família. An Brás Dermatol 2003;78(3):311-8.
7 - Takahashi H, Ishida-Yamamoto A, Kishi A, Ohara K, Lizuka H. Loricrin gene mutation in a Japanese patien of Vohwinkel's syndrome. J Dermatol Sci 1999;19(1):44-7.
8 - Suga Y, Jarnik M, Attar PS, et al. Transgenic mice expressin a mutant form of loricrin reveal the molecular basis of the skin diseases, Vohwinkel syndrome and progressive symmetric erythrokeratoderma. J Cell Biol 2000;151(2):401-12.